Cognición, sueño y sistema glinfático: impacto en la salud cerebral y el Alzheimer
Por: Dr. Juan Manuel Zevallos.
El buen dormir es una de las acciones o necesidades más importantes que tiene el ser humano; en aquel intervalo existencial de aproximadamente ocho horas, día a día, el cerebro realiza una de sus funciones más importantes: la autopreservación.
COGNICIÓN, SUEÑO Y SISTEMA GLINFÁTICO
Pérdida del sueño y procesos de neurodegeneración
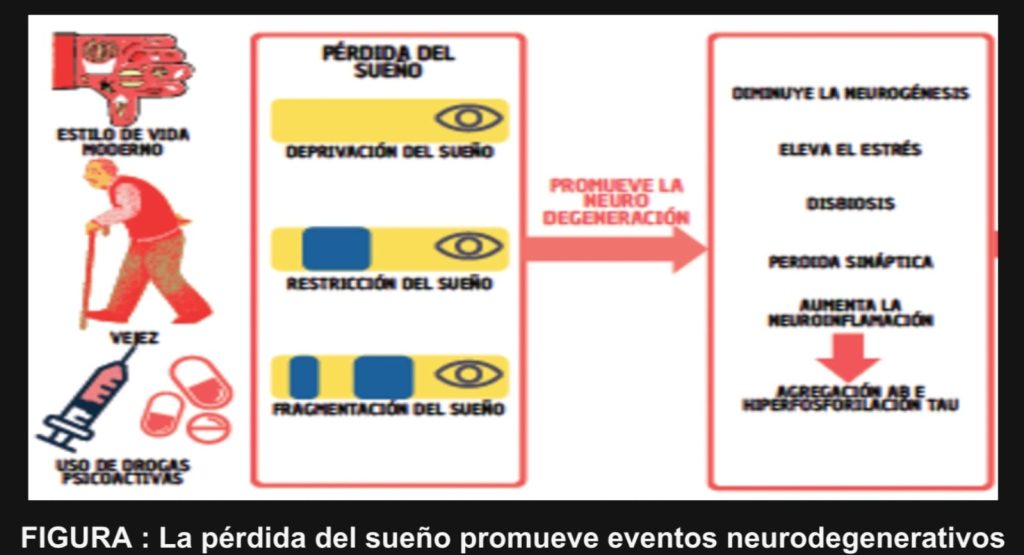
La pérdida del sueño relacionada a varias situaciones: privación involuntaria del sueño, restricción y/o fragmentación del sueño secundaria a estilos de vida insalubres modernos (como exceso en el uso de la tecnología, adicción al trabajo, exigencias de la vida social), el envejecimiento y el uso de innumerable sustancias estimulantes e ilegales, promueven procesos de neurodegeneración más deletéreos que los ya valoradas en relación al estrés crónico y dietas nocivas para el desarrollo cerebral.
Un sueño menor a cuatro horas, evidentemente disminuye los procesos de neurogénesis hipocampal, genera mayor liberación de neuromoduladores asociados al estrés y la ansiedad (colecistoquinina, CRH y glutamato), eleva los niveles de mediadores del estrés neuronal, distorsiona el patrón de funcionamiento fisiológico de distintas áreas cerebrales (hipotálamo, amígdala, corteza cingulada, corteza prefrontal dorsolateral), altera la flora intestinal, incremento en los procesos de neuroinflamación mediados por la microglía y progresivamente favorece una mayor agregación del beta amiloide y exacerba la hiperfosforilación de la proteína tau. Es importante señalar que todos estos procesos están mediados por disfunción en el sistema astrocitario y el drenaje de residuos del metabolismo cerebral.
Funcionamiento del sistema glinfático y células gliales
El cerebro, como órgano con una tasa metabólica muy alta, requiere una eliminación rápida y eficaz de los productos de desecho metabólico para mantener su función normal. El transporte intracraneal de solutos depende necesariamente de la circulación de fluidos. Los desechos metabólicos producidos por las neuronas y las células gliales entran en la unidad neurovascular a través de los fluidos intracelulares e intersticiales, se filtran al líquido cefalorraquídeo y, posteriormente, fluyen hacia afuera a lo largo de los espacios perivenosos. Se reconocen dos categorías principales de desechos metabólicos cerebrales: el lactato, un producto del metabolismo normal, y las proteínas patológicas. Las proteínas patológicas suelen incluir las proteínas beta amiloide y Tau, ambas asociadas con la enfermedad de Alzheimer. Las funciones del sistema glinfático sináptico incluyen el adecuado drenaje del líquido cefalorraquídeo, el mantenimiento de la homeostasis del líquido intracraneal, la eliminación de desechos metabólicos, la facilitación del transporte de solutos y mantenimiento de la salud cerebral mediante la regulación del microambiente metabólico y la comunicación neuroinmune. La disfunción debida a diversas causas conduce a alteraciones en estos procesos fundamentales.
El sistema glinfático depende de la actividad concertada de astrocitos y microglía. Los astrocitos, las células gliales más abundantes en el sistema nervioso central, cumplen una doble función: apoyan la función neuronal y mantienen el entorno extracelular del cerebro. Sin embargo, su disfunción, generalmente atribuible a polimorfismos genéticos o desregulación de vías celulares, se asocian a deterioro cognitivo y exacerba la patología de la enfermedad de Alzheimer. Los astrocitos regulan el flujo del líquido cefalorraquídeo y del líquido intersticial mediante la expresión de los canales de agua AQP4, que eliminan los productos de desecho. La microglía, las células inmunitarias residentes en el cerebro, experimenta cambios significativos en respuesta a los depósitos de beta amiloide, adoptando diversos estados de activación que pueden promover la neuroprotección o conducir a la neurotoxicidad. La expresión de TREM2 está estrechamente asociada con la activación de la microglía y la eliminación del beta amiloide.
Evidencia en neurociencia, AQP-4 y estrés oxidativo
A la luz de los avances de neurociencia de los últimos diez años, hoy conocemos el papel crítico del sistema glinfático o sistema linfático glial en el neurodesarrollo.
El sistema glinfático es una red de transporte perivascular que facilita el intercambio de líquido cefalorraquídeo con el espacio intersticial cerebral permitiendo en otras cosas: una eficiente eliminación de productos de desecho metabólico del parénquima cerebral. Este sistema depende, de manera crítica, de un adecuado funcionamiento de los canales de agua AQP-4, que se expresan predominantemente en los pies terminales de los astrocitos que recubren los vasos sanguíneos cerebrales. La mayor actividad de este sistema se desarrolla durante la noche, en las horas de sueño, particularmente durante el sueño de ondas lentas (noREM) y su eficiencia disminuye con el paso de los años. Múltiples líneas de investigación han validado los estudios pioneros de Rajkowka en el año 2013, donde se vincula la posibilidad del desarrollo de eventos neurodegenerativos en pacientes en los cuales se identificó una reducción del cincuenta por ciento en la cobertura de los vasos sanguíneos por parte de los pies terminales de los astrocitos AQP-4 inmunorreactivos de la corteza orbitofrontal. Es claro, que la AQP-4 es el principal canal de agua que impulsa drenaje de desechos del metabolismo neuronal y su reducción favorecería eventos inflamatorios y potenciales secuelas neurodegenerativas. Estudios posteriores en pacientes con hallazgos similares han evidenciado la presencia con el paso de los meses y años de mayores niveles de citoquinas inflamatorias como interferón gama, interleuquina 12p70, interleuquina 1b, interleuquina 2, interleuquina 4, interleuquina 6, factor de necrosis tumoral alfa e interleuquina 17 en vesículas extracelulares derivadas de astrocitos. Por consiguiente, hoy se postula que la deprivación de sueño, disminuye el número y/o la calidad de funcionamiento del sistema glinfático mediado por astrocitos y genera secuelas inflamatorias cerebrales mediadas por estas glías.
Investigaciones recientes profundizan en los mecanismos moleculares y la relevancia clínica del sueño y el sistema glinfático. El equipo de Liu en el 2025, investigando la asociación entre los polimorfismos de un solo nucleótido de AQP4 y la enfermedad de Alzheimer, encontró que los portadores del alelo menor de rs72878794 mostraron un aumento más lento del agua libre de la sustancia blanca en el grupo beta amiloide-positivo, mientras que los portadores del alelo menor de rs9951307 mostraron un aumento más rápido del agua libre de la sustancia blanca en el grupo beta amiloide-negativo. Un mayor aumento del agua libre se asoció con un deterioro cognitivo más rápido durante el seguimiento. El equipo de Cullen, en el mismo año, ha identificado, en un estudio de proteómica en dos etapas, que las proteínas relacionadas con el sistema glinfático estaban involucradas principalmente en la neurodegeneración, la neuroinmunidad y la neuroinflamación, incluyendo NSUN6, GRAAK, OLFML3, ACTN2, RUXF, SHPS1 y TIM-4.
También se sabe que la mayoría de los casos de enfermedad de Alzheimer son esporádicos, lo que se debe al desequilibrio entre la producción y la eliminación del beta amiloide en el cerebro. El beta amiloide-40 o el beta amiloide-42 se produce por la escisión de la proteína precursora de beta amiloide por la β-secretasa y la γ-secretasa. La BACE1 no solo es la β-secretasa más importante, sino también la enzima limitante de la velocidad de producción de beta amiloide. El transporte de beta amiloide a través de la barrera hematoencefálica es su principal vía de eliminación. Los principales receptores del transporte de beta amiloide a través de la barrera hematoencefálica son LRP1 y RAGE. LRP1 media la transferencia del beta amiloide del cerebro a la circulación periférica, mientras que el transporte de RAGE se produce en la dirección opuesta. Al mismo tiempo, el beta amiloide transportado fuera del cerebro puede unirse a receptores periféricos específicos y transportarse al hígado o al riñón para su eliminación. En el plasma humano normal, sLRP1 y sRAGE son los principales \»sumideros\» endógenos de beta amiloide que pueden retener aproximadamente el 90 % del beta amiloide plasmático. La disminución de la expresión de LRP1 en la barrera hematoencefálica, el aumento de la actividad de RAGE o la disminución de la eliminación periférica de Aβ pueden provocar una alteración en la eliminación de beta amiloide. El aumento de la producción del beta amiloide o la disminución de su eliminación provocan un desequilibrio entre su generación y su eliminación, lo que finalmente conduce a su acumulación en el cerebro.
Los trastornos del sueño son un factor de riesgo para la enfermedad de Alzheimer y el deterioro cognitivo. Estudios clínicos y experimentales han demostrado que la falta de sueño, incluso si son solo unas pocas horas, puede causar deterioro cognitivo y agregación de beta amiloide. Los cambios en el sueño suelen ocurrir muchos años antes del inicio del deterioro cognitivo y están acompañados de eventos fisiopatológicos tempranos. La privación del sueño induce disfunción del transporte periférico de beta amiloide ya en adultos jóvenes.
El estrés oxidativo desempeña un papel importante en la patogénesis de muchas enfermedades, incluida la enfermedad de Alzheimer. La producción excesiva de radicales oxidativos, especialmente los radicales hidroxilo más activos, pueden causar daño oxidativo al propio beta amiloide y a sus moléculas circundantes (proteínas, lípidos). Al mismo tiempo, las placas compuestas de beta amiloide agregado e iones metálicos (por ejemplo, cobre, hierro y zinc) pueden activar aún más el estrés oxidativo. El estrés oxidativo promueve la actividad de BACE1 y aumenta la producción de beta amiloide, y también promueve la oxidación de LRP1 y daña la eliminación de beta amiloide. El sueño representa el estado de mayor antioxidación, que promueve la protección del cerebro contra los radicales libres al reducir la producción de oxidantes. Se ha observado que la privación del sueño aumenta el nivel de estrés oxidativo y éste eleva la acumulación de beta amiloide.
El estrés crónico es un factor que genera fragmentación del sueño y, a través de esta vía podría generar un proceso neurodegenerativo que afecte las capacidades cognitivas, independientes de su acción deletérea mediada por microglía y el sistema de CRH.